High-Throughput Pipeline para sa Genome Analysis ng Bacteria na Ginagamit sa Produksyon ng Pagkain
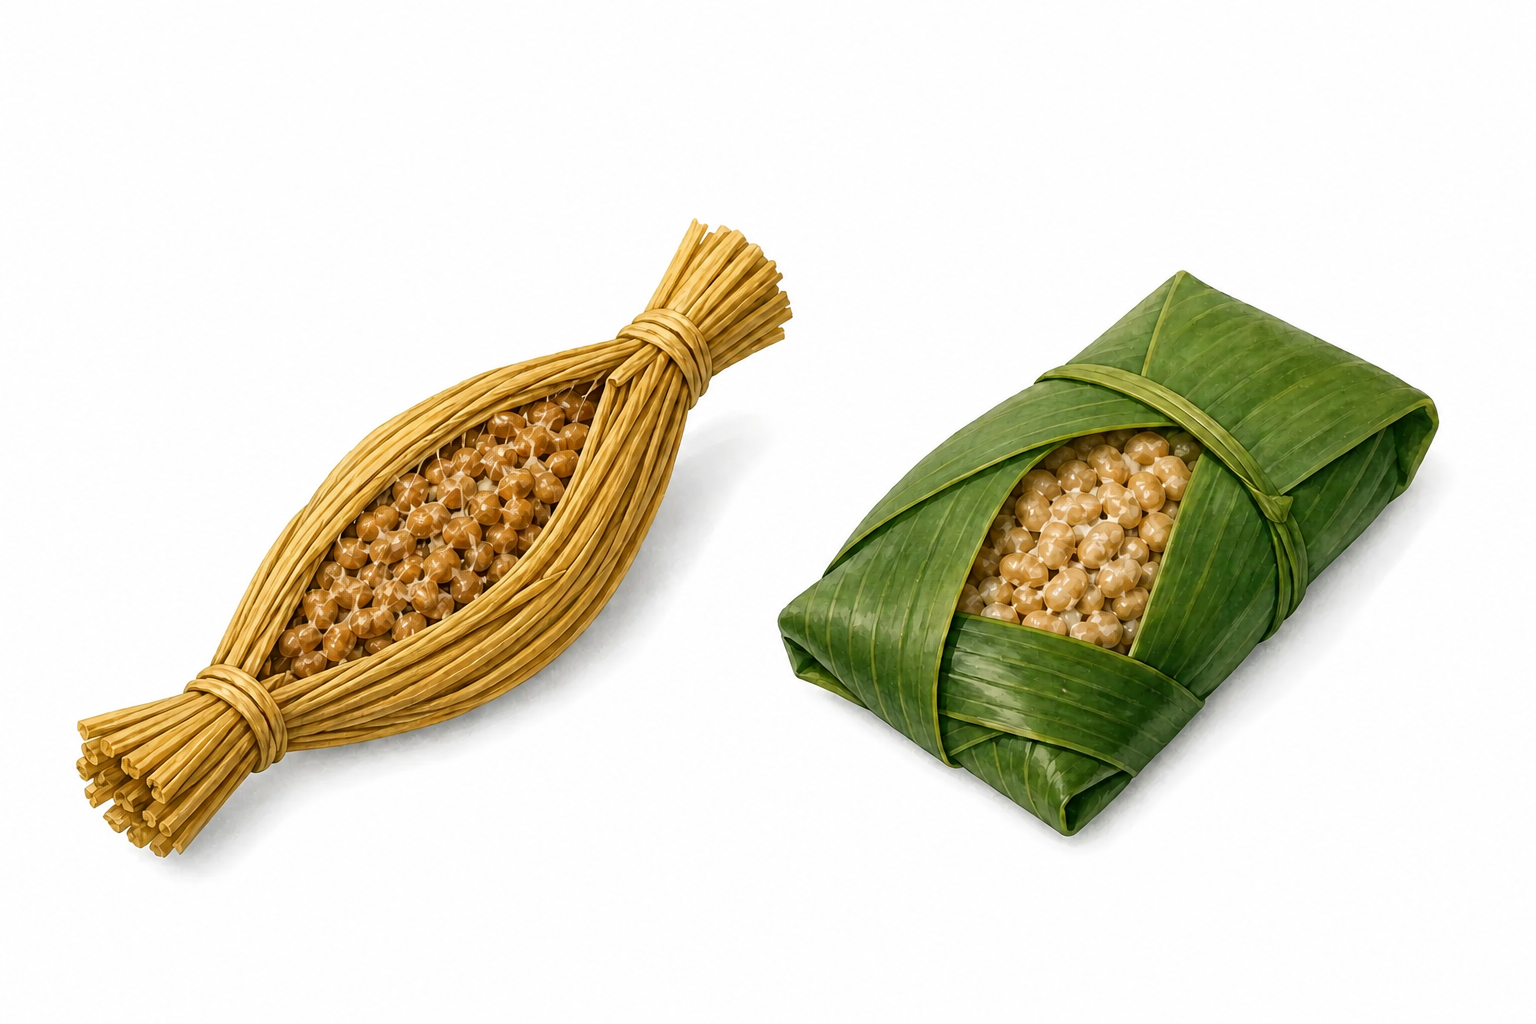
A Bacillus subtilis strain na nakahiwalay sa tradisyunal na Indian fermented food na bekang ay phylogenetically na naiiba sa mga Japanese na natto strain ngunit nagbabahagi ng malapit na nauugnay na hanay ng mga accessory genes. Ang pag-aaral na ito ay nagpakita rin ng isang mahusay na comparative-genomics pipeline para sa bakterya na ginagamit sa paggawa ng pagkain.
Impormasyon ng orihinal na artikulong pananaliksik
Mga may-akda: Kiyohiko Seki & Yukio Nagano
Journal: Scientific Reports
Inilathala: Disyembre 17, 2025 (tinanggap noong Nobyembre 18, 2025)
DOI: 10.1038/s41598-025-29683-y
Mga sukatan ng journal: 2025 Journal Impact Factor: 4.9; 2025 5-year Journal Impact Factor: 4.8; 2025 SNIP: 1.339; 2025 SJR: 0.893; pangalawang pinakamaraming siniping journal sa mundo (pinakabagong sukatan na inilista ng publisher noong Hulyo 2026)
Uri ng artikulo: Bukas na akses (Open Access)
Upang suriin ang pagkakaiba-iba sa Bacillus subtilis na ginamit sa pagbuburo ng pagkain, ang pag-aaral sa una ay nakolekta ng 55 genome at gumamit ng 42 na kontrolado ng kalidad, tuluy-tuloy na naka-annotate na mga strain para sa pangunahing pangenome at comparative-genomics na pagsusuri nito.
Background at Pangunahing Natuklasan
Para sa pangkalahatang pangkalahatang-ideya at ang kuwento sa likod ng pagtuklas na ito, mangyaring sumangguni sa mga sumusunod na link:
- Press Release: Japanese “Natto” and Indian Traditional Food “Bekang” Bacteria: Genetically “Strangers” yet “Identical Twins”!?
- : Ang Pangkalahatang "Natto" na Koneksyon: Paano Nagsimula ang Isang Mangkok ng Beans sa Myanmar ng Genomic Discovery (Springer Nature Research Communities)
Tinukoy ng pangunahing pagsusuri ang 26 Japanese natto isolates bilang narrow-sense natto group. Ang isang nakahiwalay mula sa tradisyonal na pagkain ng India na bekang (Food_IND_1) ay nasa labas ng natto clade sa core-genome phylogeny ngunit ito ang pinakamalapit na functional neighbor sa Jaccard na distansya batay sa accessory-gene presence/absence. Ang 27 na mga strain na magkasama ay inihambing bilang isang malawak na kahulugan na pangkat ng natto. Ang pahalang na paglipat ng gene (HGT) at ang pumipili na pagpapanatili ay mga kapani-paniwalang paliwanag, hindi mga mekanismo na direktang ipinakita dito. Ang mga functional na interpretasyon ay pangunahing nakabatay sa annotation at enrichment analysis, hindi direktang phenotyping ng maraming bekang isolates; ang paghahambing ng bekang ay isang n=1 case study.
Comparative-genomics Workflow
Ang comparative-genomics workflow ay isinasama ang public-data acquisition, genome assembly, quality control, at annotation sa pangenome analysis at paghahambing ng phylogeny at gene content.
- Paghahanda ng data: Ang mga pampublikong hilaw na pagbasa at mga tala ng genome ay naproseso sa pamamagitan ng pare-parehong pagpupulong, kontrol sa kalidad, at anotasyon.
- Paghahambing ng phylogeny at gene content: Ang core-genome phylogeny ay pinagsama sa Jaccard-distance clustering batay sa accessory-gene presence/absence.
- Pagsusuri ng pagkakaiba ng kandidato: Sinuri ang mga synteny, phylogenetic network, at mga gene na partikular sa grupo upang ihambing ang mga pagkakaiba ng kandidato gaya ng mga indels, transposon, mga duplikasyon ng gene, at mga truncation.
Saklaw ng Ebidensya at Potensyal na Aplikasyon
Tinutukoy ng ebidensya ang mga genomic na relasyon at mga gen ng kandidato. Ang paglalapat nito sa performance ng produksyon, lasa, kaligtasan, o kontrol sa kalidad ay nangangailangan ng phenotyping, fermentation experiments, reproducibility testing, at validation sa manufacturing settings.
- Potensyal na paggamit: Maaaring suportahan ng workflow ang mga paghahambing ng strain at bumuo ng mga hypotheses tungkol sa mga gene o gene set na maaaring nauugnay sa mga phenotype.
- ang pagpapatunay: Hindi nito direktang sinusuri ang performance ng strain, kalidad ng produkto, o kontaminasyon mula sa data ng sequence lamang; kailangan ang pagpapatunay sa antas ng eksperimental at pagmamanupaktura.
Tinatanggap namin ang mga pakikipagtulungan na pinagsasama ang mga genome ng food-microorganism na may data ng phenotypic at fermentation upang subukan ang wastong saklaw ng comparative-genomics workflow na ito.
Buod
Sa pamamagitan ng pagsasama-sama ng core-genome phylogeny sa accessory-gene composition, ang pag-aaral ay nagpapakita ng high-throughput comparative-genomics workflow na nakakakita ng mga pagkakatulad sa mga phylogenetically distinct B. subtilis strains. Ang resulta ng bekang ay isang n=1 case study, at ang mga functional hypotheses nito ay nangangailangan ng karagdagang pagpapatunay.