Pipeline ad alta produttività per l’analisi genomica dei batteri impiegati nella produzione alimentare
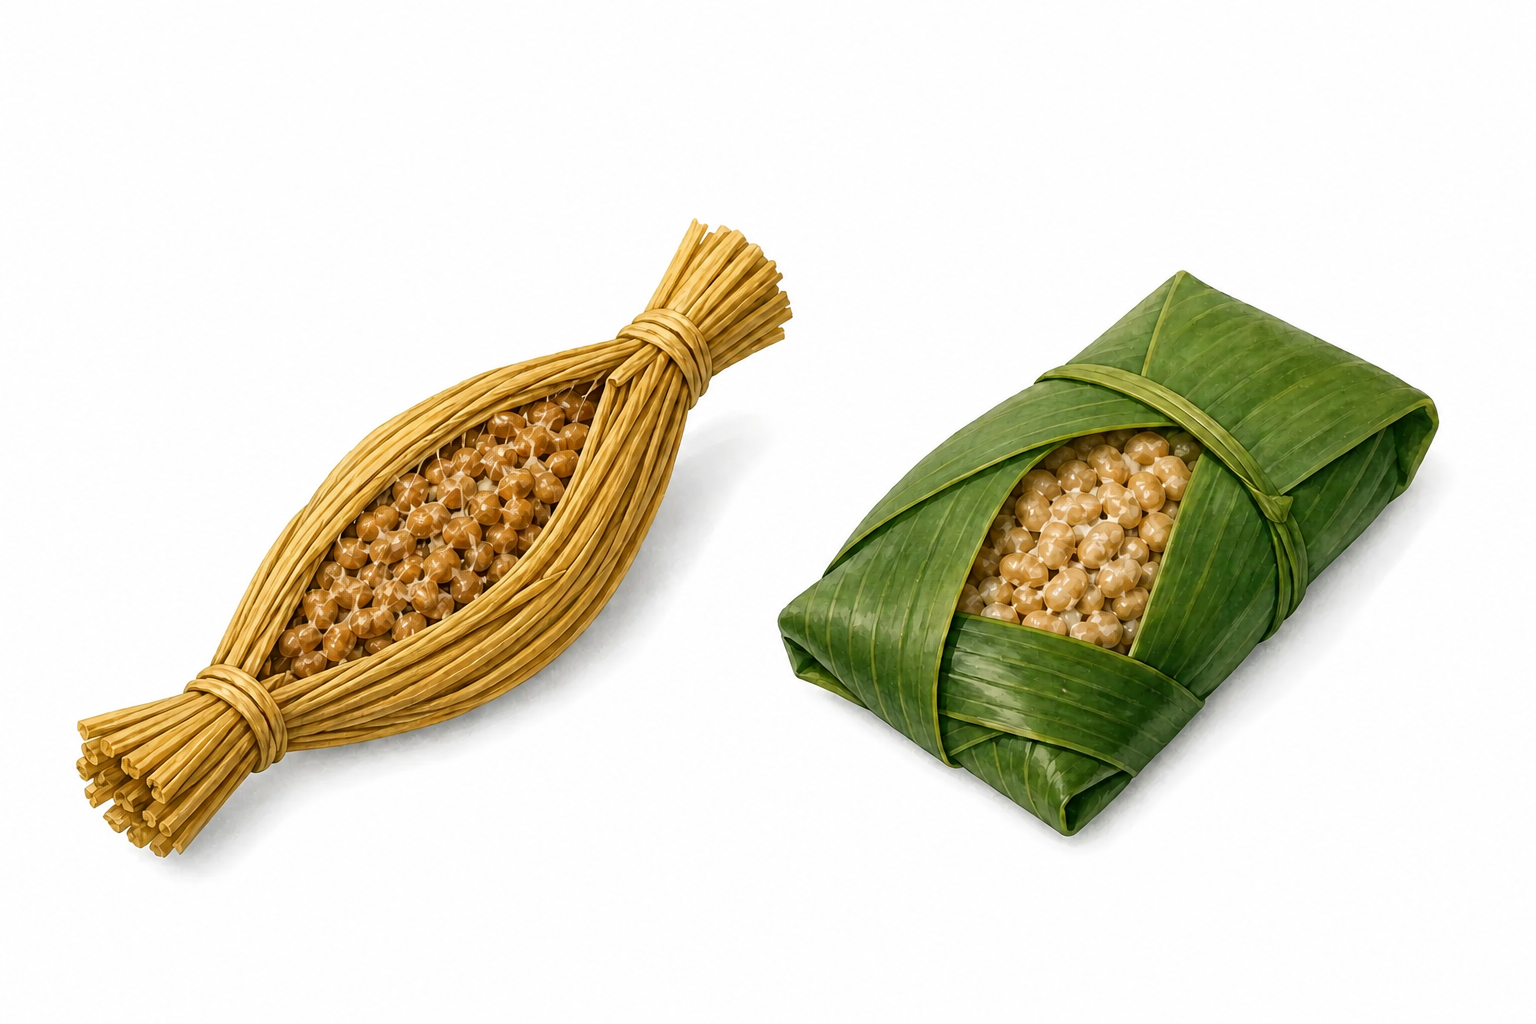
Un ceppo Bacillus subtilis isolato dal tradizionale cibo fermentato indiano bekang è filogeneticamente distinto dai ceppi giapponesi natto ma condivide un insieme di geni accessori strettamente correlati. Questo studio ha inoltre presentato un'efficiente pipeline di genomica comparativa per i batteri utilizzati nella produzione alimentare.
Informazioni sull’articolo di ricerca originale
Autori: Kiyohiko Seki & Yukio Nagano
Rivista: Scientific Reports
Pubblicato: December 17, 2025 (accepted November 18, 2025)
DOI: 10.1038/s41598-025-29683-y
Metriche della rivista: 2025 Journal Impact Factor: 4.9; 2025 5-year Journal Impact Factor: 4.8; 2025 SNIP: 1.339; 2025 SJR: 0.893; la seconda rivista più citata al mondo (ultimi indicatori pubblicati dall’editore a luglio 2026)
Tipo di articolo: Open Access
Per esaminare la diversità nel Bacillus subtilis utilizzato nella fermentazione degli alimenti, lo studio ha inizialmente raccolto 55 genomi e utilizzato 42 ceppi di qualità controllata e annotati in modo coerente per le sue principali analisi pangenomiche e di genomica comparativa.
Contesto e principali risultati
Per una panoramica generale e la storia dietro questa scoperta, fare riferimento ai seguenti link:
- Press Release: Japanese “Natto” and Indian Traditional Food “Bekang” Bacteria: Genetically “Strangers” yet “Identical Twins”!?
- Storia di una ricerca: la connessione globale "Natto": come una ciotola di fagioli in Myanmar ha dato il via a una scoperta genomica (comunità di ricerca naturalistica di Springer)
L'analisi principale ha definito 26 isolati giapponesi natto come gruppo natto in senso stretto. Un isolato dal cibo tradizionale indiano bekang (Food_IND_1) si trovava al di fuori del clade natto nella filogenesi del genoma centrale, ma era il suo vicino funzionale più vicino secondo la distanza Jaccard in base alla presenza/assenza del gene accessorio. I 27 ceppi insieme sono stati confrontati come gruppo natto in senso lato. Il trasferimento genico orizzontale (HGT) e la ritenzione selettiva sono spiegazioni plausibili, non meccanismi direttamente dimostrati qui. Le interpretazioni funzionali si basavano principalmente su analisi di annotazione e arricchimento, non sulla fenotipizzazione diretta di più isolati bekang; il confronto bekang è un caso di studio n=1.
Flusso di lavoro di genomica comparativa
Il flusso di lavoro di genomica comparativa integra l'acquisizione di dati pubblici, l'assemblaggio del genoma, il controllo di qualità e l'annotazione con l'analisi del pangenoma e i confronti della filogenesi e del contenuto genetico.
- Preparazione dei dati: le letture grezze pubbliche e i record del genoma sono stati elaborati attraverso un assemblaggio coerente, un controllo di qualità e un'annotazione.
- Confronto tra filogenesi e contenuto genetico: la filogenesi del genoma centrale è stata combinata con il clustering della distanza Jaccard basato sulla presenza/assenza del gene accessorio.
- Analisi delle differenze dei candidati: sintenia, reti filogenetiche e geni specifici del gruppo sono stati esaminati per confrontare le differenze dei candidati come indel, trasposoni, duplicazioni geniche e troncamenti.
Ambito delle prove e potenziali applicazioni
Le prove identificano relazioni genomiche e geni candidati. Applicarlo alle prestazioni di produzione, al sapore, alla sicurezza o al controllo di qualità richiede fenotipizzazione, esperimenti di fermentazione, test di riproducibilità e convalida in contesti di produzione.
- Potenziale utilizzo: il flusso di lavoro può supportare confronti di ceppi e generare ipotesi su geni o set di geni che potrebbero essere associati a fenotipi.
- Convalida richiesta: non diagnostica direttamente le prestazioni del ceppo, la qualità del prodotto o la contaminazione solo dai dati della sequenza; è necessaria una validazione sperimentale e a livello di produzione.
Accogliamo con favore le collaborazioni che combinano genomi di microrganismi alimentari con dati fenotipici e di fermentazione per testare la portata valida di questo flusso di lavoro di genomica comparativa.
Riepilogo
Combinando la filogenesi del genoma centrale con la composizione dei geni accessori, lo studio presenta un flusso di lavoro di genomica comparativa ad alto rendimento che rileva somiglianze tra ceppi di B. subtilis filogeneticamente distinti. Il risultato bekang è un caso di studio n=1 e le sue ipotesi funzionali richiedono un'ulteriore convalida.