مسار عالي الإنتاجية لتحليل جينومات البكتيريا المستخدمة في إنتاج الأغذية
A Bacillus subtilis السلالة المعزولة من bekang الطعام المخمر الهندي التقليدي تختلف من الناحية التطورية عن السلالات natto اليابانية، لكنها تشترك في مجموعة مترابطة ارتباطا وثيقا من الجينات المساعدة. قدمت هذه الدراسة أيضا قناة فعالة للجينوميات المقارنة للبكتيريا المستخدمة في إنتاج الغذاء.
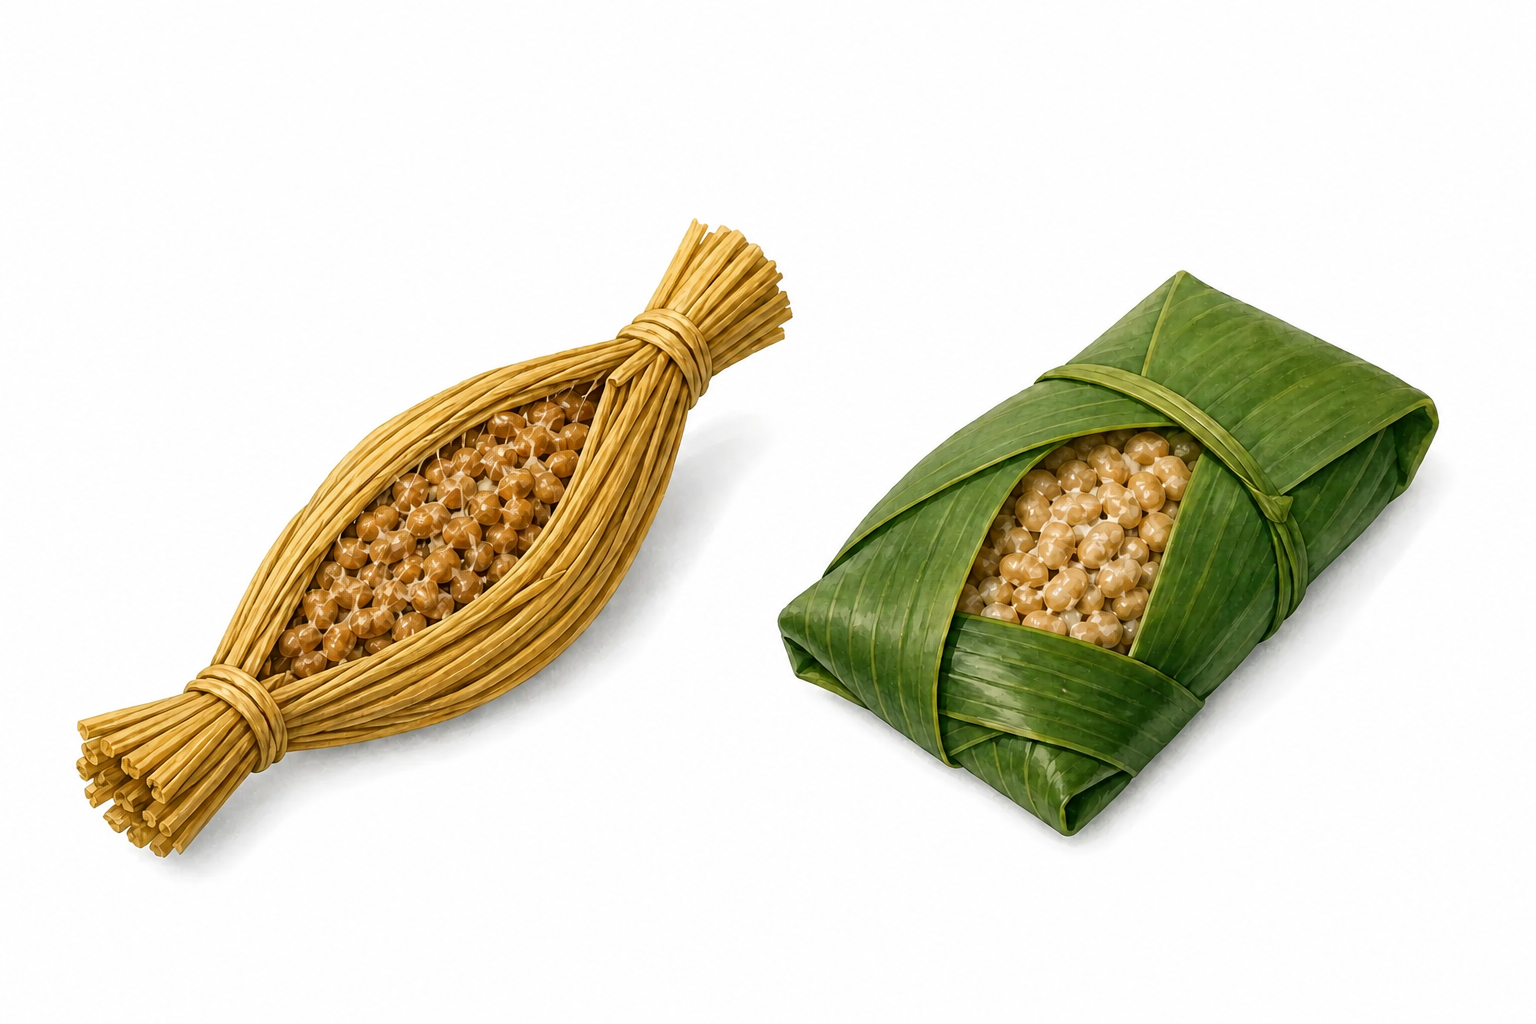
معلومات المقالة البحثية الأصلية
المؤلفون: Kiyohiko Seki & Yukio Nagano
المجلة: Scientific Reports
تاريخ النشر: 17 ديسمبر 2025 (قُبلت في 18 نوفمبر 2025)
DOI: 10.1038/s41598-025-29683-y
مؤشرات المجلة: 2025 Journal Impact Factor: 4.9; 2025 5-year Journal Impact Factor: 4.8; 2025 SNIP: 1.339; 2025 SJR: 0.893; ثاني أكثر مجلة استشهاداً بها في العالم (أحدث المؤشرات المدرجة من الناشر حتى يوليو 2026)
نوع المقالة: وصول مفتوح (Open Access)
لدراسة التنوع في Bacillus subtilis المستخدم في تخمير الأغذية، جُمّع في البداية 55 genome، ثم استُخدمت 42 strain خضعت لـquality control وannotation متسق في تحليلات pangenome والجينوميات المقارنة الرئيسية.
الخلفية والنتائج الرئيسية
للاطلاع على نظرة عامة وقصة هذا الاكتشاف، يرجى الرجوع إلى الرابطين الآتيين:
- Press Release: Japanese “Natto” and Indian Traditional Food “Bekang” Bacteria: Genetically “Strangers” yet “Identical Twins”!?
- قصة البحث: The Global “Natto” Connection (Springer Nature Research Communities)
عرّف التحليل الرئيسي 26 عزلة يابانية من natto بوصفها narrow-sense natto group. وكانت عزلة واحدة من الغذاء الهندي التقليدي bekang، وهي Food_IND_1، خارج natto clade في core-genome phylogeny، لكنها كانت أقرب جار وظيفي له بحسب Jaccard distance المحسوبة من presence/absence للـaccessory genes. وقورنت السلالات الـ27 مجتمعة بوصفها broad-sense natto group. ويعد horizontal gene transfer (HGT) وselective retention تفسيرين محتملين، لا آليتين أثبتتهما الدراسة مباشرة. واستند التفسير الوظيفي أساسا إلى annotation وenrichment analyses، لا إلى phenotyping مباشر لعدة عزلات من bekang؛ ومن ثم فمقارنة bekang هي n=1 case study.
workflow الجينوميات المقارنة
يدمج workflow الجينوميات المقارنة الحصول على public data وgenome assembly وquality control وannotation مع pangenome analysis ومقارنة phylogeny وgene content.
- إعداد البيانات: عولجت raw reads وسجلات الجينوم المتاحة للعامة باستخدام إجراءات متسقة لـassembly وquality control وannotation.
- مقارنة phylogeny وgene content: جُمعت core-genome phylogeny مع Jaccard-distance clustering القائمة على presence/absence للـaccessory genes.
- تحليل الفروق المرشحة: دُرست synteny وphylogenetic networks والجينات الخاصة بكل مجموعة لمقارنة فروق محتملة مثل indels وtransposons وgene duplications وtruncations.
نطاق الأدلة والتطبيقات المحتملة
تحدد الأدلة العلاقات الجينومية والجينات المرشحة. أما تطبيق النتائج على أداء الإنتاج أو النكهة أو السلامة أو ضبط الجودة فيتطلب phenotyping وتجارب fermentation واختبار reproducibility وvalidation في بيئة التصنيع.
- الاستخدام المحتمل: يمكن للـworkflow دعم مقارنة السلالات وتوليد فرضيات عن جينات أو gene sets قد ترتبط بالـphenotypes.
- الحاجة إلى validation: لا يمكن تشخيص أداء السلالة أو جودة المنتج أو التلوث مباشرة من sequence data وحدها؛ بل يلزم validation تجريبي وعلى مستوى التصنيع.
نرحب بالتعاونات التي تجمع بين جينومات الغذاء والميكروبات مع بيانات الظاهرة والتخمير لاختبار النطاق الصحيح لهذا السير في الجينوميات المقارنة.
الخلاصة
من خلال الجمع بين core-genome phylogeny وaccessory-gene composition، تقدم الدراسة workflow عالي الإنتاجية للجينوميات المقارنة يكشف أوجه التشابه بين سلالات B. subtilis المتباعدة تطوريا. ونتيجة bekang هي n=1 case study، كما أن فرضياتها الوظيفية تحتاج إلى مزيد من التحقق.