High-Throughput-Pipeline zur Genomanalyse von Bakterien in der Lebensmittelproduktion
Ein aus dem traditionellen indischen fermentierten Lebensmittel bekang isolierter Bacillus subtilis-Stamm unterscheidet sich phylogenetisch von japanischen natto-Stämmen, weist jedoch einen eng verwandten Satz an akzessorischen Genen auf. Zudem wurde in dieser Studie eine effiziente Pipeline für die vergleichende Genomik von in der Lebensmittelproduktion verwendeten Bakterien vorgestellt.
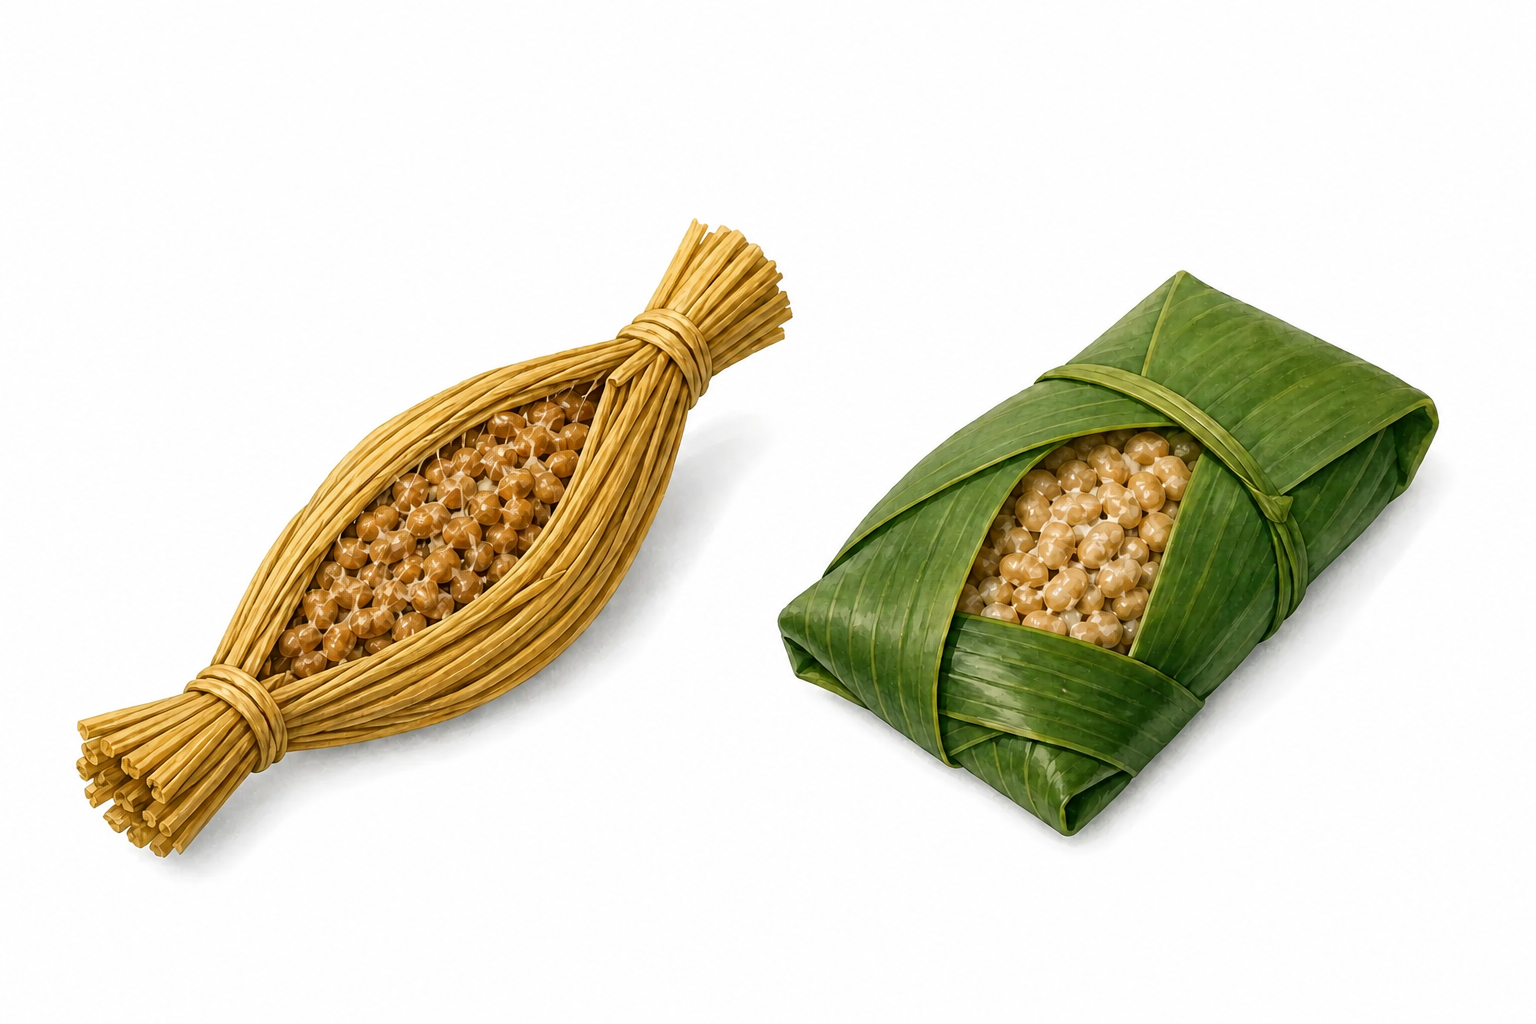
Informationen zum Original-Forschungsartikel
Autoren: Kiyohiko Seki & Yukio Nagano
Zeitschrift: Scientific Reports
Veröffentlicht: December 17, 2025 (accepted November 18, 2025)
DOI: 10.1038/s41598-025-29683-y
Zeitschriftenkennzahlen: 2025 Journal Impact Factor: 4.9; 2025 5-year Journal Impact Factor: 4.8; 2025 SNIP: 1.339; 2025 SJR: 0.893; die weltweit am zweithäufigsten zitierte Zeitschrift (aktuelle vom Verlag veröffentlichte Kennzahlen, Stand Juli 2026)
Artikeltyp: Open Access
Um die Diversität von Bacillus subtilis zu untersuchen, das bei der Lebensmittelfermentation eingesetzt wird, wurden im Rahmen der Studie zunächst 55 Genome zusammengetragen; für die zentralen Analysen des Pangenoms und der vergleichenden Genomik wurden schließlich 42 qualitätsgeprüfte und einheitlich annotierte Stämme verwendet.
Hintergrund und wichtigste Ergebnisse
Einen allgemeinen Überblick sowie die Geschichte hinter dieser Entdeckung finden Sie unter den folgenden Links:
- Press Release: Japanese “Natto” and Indian Traditional Food “Bekang” Bacteria: Genetically “Strangers” yet “Identical Twins”!?
- Forschungsbericht: Die globale „Natto“-Verbindung: Wie eine Schale Bohnen in Myanmar den Anstoß für eine genomische Entdeckung gab (Springer Nature Research Communities)
Die Hauptanalyse definierte 26 japanische natto-Isolate als die natto-Gruppe im engeren Sinne. Ein Isolat aus dem traditionellen indischen Lebensmittel bekang (Food_IND_1) lag in der Phylogenie des Kerngenoms außerhalb der natto-Klade, war jedoch – basierend auf dem Vorhandensein bzw. Fehlen akzessorischer Gene – hinsichtlich der Jaccard-Distanz sein nächster funktioneller Nachbar. Die insgesamt 27 Stämme wurden gemeinsam als natto-Gruppe im weiteren Sinne verglichen. Horizontaler Gentransfer (HGT) und selektive Retention sind plausible Erklärungen, wenngleich es sich hierbei nicht um direkt nachgewiesene Mechanismen handelt. Funktionelle Interpretationen basierten hauptsächlich auf Annotationen und Anreicherungsanalysen, nicht auf der direkten Phänotypisierung mehrerer bekang-Isolate; der Vergleich mit bekang stellt eine Fallstudie mit n=1 dar.
Workflow für vergleichende Genomik
Der Workflow für vergleichende Genomik integriert die Beschaffung öffentlicher Daten, die Genom-Assemblierung, Qualitätskontrolle und Annotation mit der Pangenom-Analyse sowie Vergleichen von Phylogenie und Genbestand.
- Datenaufbereitung: Öffentliche Rohsequenzdaten (Raw Reads) und Genomdatensätze wurden mittels einheitlicher Verfahren für Assemblierung, Qualitätskontrolle und Annotation verarbeitet.
- Vergleich von Phylogenie und Geninhalt: Die Phylogenie des Kerngenoms wurde mit Jaccard-Distanz-Clustering basierend auf dem Vorhandensein/Nichtvorhandensein von akzessorischen Genen kombiniert.
- Analyse potenzieller Unterschiede: Syntenie, phylogenetische Netzwerke und gruppenspezifische Gene wurden untersucht, um potenzielle Unterschiede – wie Indels, Transposons, Genduplikationen und Verkürzungen – zu vergleichen.
Aussagekraft und potenzielle Anwendungen
Die Ergebnisse liefern Hinweise auf genomische Zusammenhänge und Kandidatengene. Eine Anwendung im Hinblick auf Produktionsleistung, Geschmack, Sicherheit oder Qualitätskontrolle erfordert Phänotypisierung, Fermentationsexperimente, Tests zur Reproduzierbarkeit sowie eine Validierung unter Produktionsbedingungen.
- Potenzielle Nutzung: Der Arbeitsablauf kann den Vergleich von Stämmen unterstützen und Hypothesen zu Genen oder Gen-Sets generieren, die möglicherweise mit Phänotypen assoziiert sind.
- Validierung erforderlich: Allein anhand von Sequenzdaten lassen sich die Leistungsfähigkeit eines Stammes, die Produktqualität oder Kontaminationen nicht direkt beurteilen; eine Validierung auf experimenteller Ebene sowie auf Produktionsebene ist erforderlich.
Wir begrüßen Kooperationen, bei denen Genome von Mikroorganismen aus Lebensmitteln mit phänotypischen Daten und Fermentationsdaten kombiniert werden, um den Anwendungsbereich dieses Workflows für vergleichende Genomik zu überprüfen.
Zusammenfassung
Durch die Kombination von Kerngenom-Phylogenie und Akzessorgen-Komposition präsentiert die Studie einen Hochdurchsatz-Workflow für vergleichende Genomik, der Ähnlichkeiten zwischen phylogenetisch unterschiedlichen B. subtilis-Stämmen aufdeckt. Das Ergebnis bekang ist eine Fallstudie (n=1), und die funktionellen Hypothesen bedürfen weiterer Validierung.