Pipeline de Alta Capacidade para Análise Genômica de Bactérias Usadas na Produção de Alimentos
A Bacillus subtilis a cepe isolada da tradicional bekang fermentada indiana é filogeneticamente distinta das cepas japonesas natto, mas compartilha um conjunto intimamente relacionado de genes acessórios. Esse estudo também apresentou um pipeline eficiente de genômica comparativa para bactérias usadas na produção de alimentos.
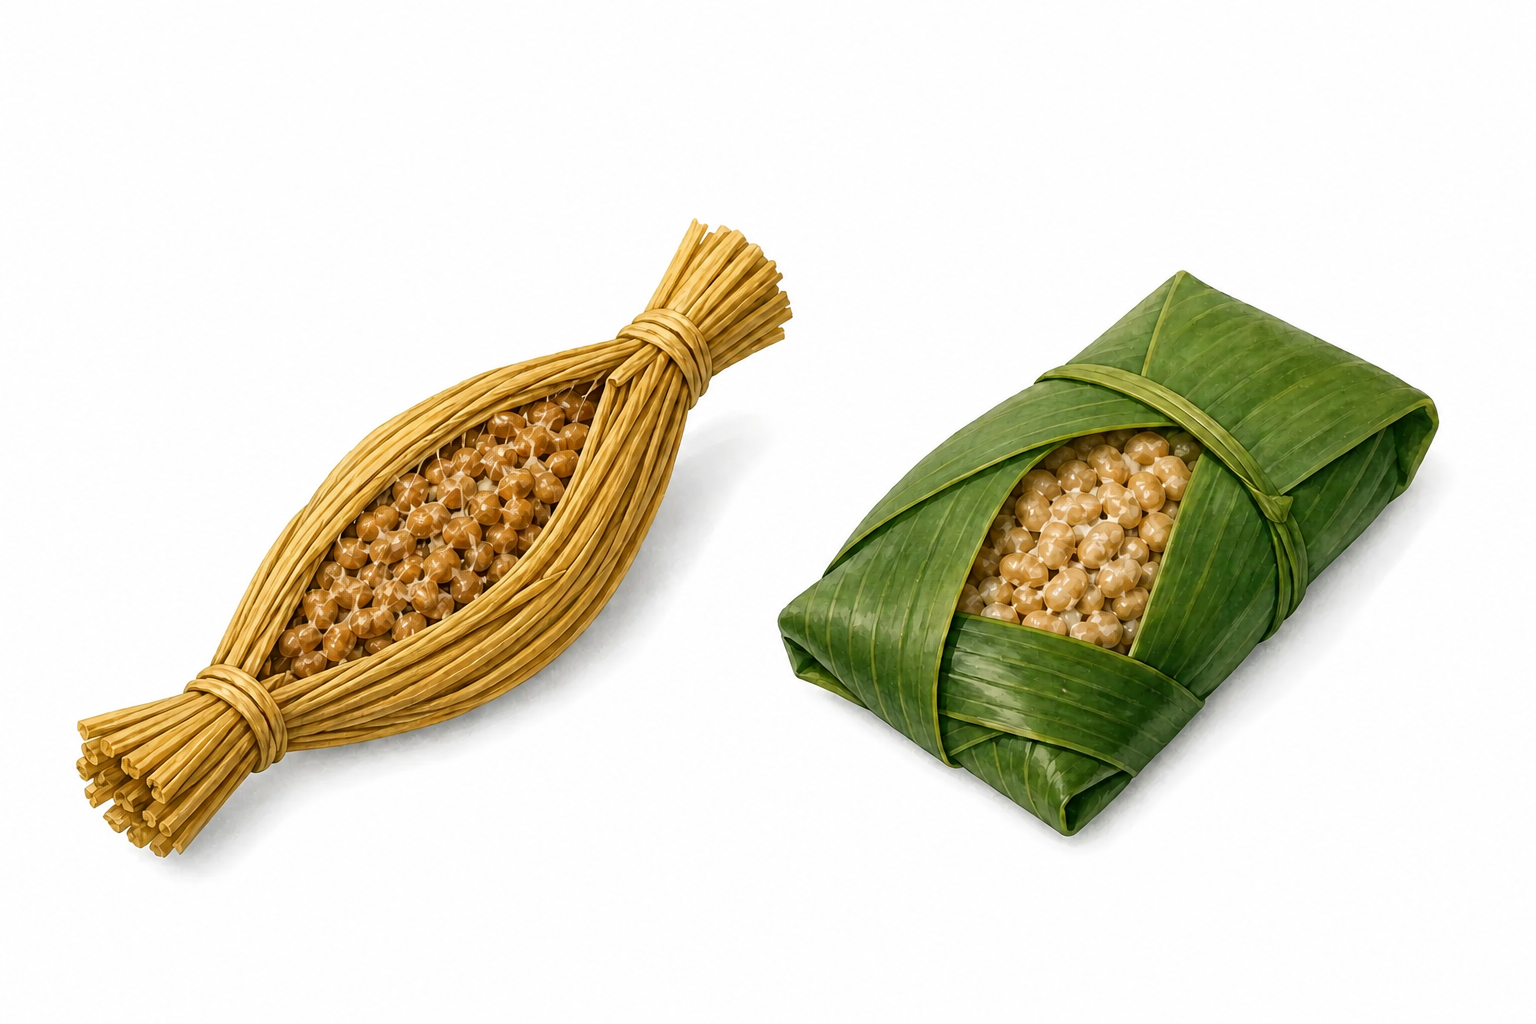
Informações do artigo de pesquisa original
Autores: Kiyohiko Seki & Yukio Nagano
Periódico: Scientific Reports
Publicado: 17 de dezembro de 2025 (aceito em 18 de novembro de 2025)
DOI: 10.1038/s41598-025-29683-y
Métricas do periódico: 2025 Journal Impact Factor: 4.9; 2025 5-year Journal Impact Factor: 4.8; 2025 SNIP: 1.339; 2025 SJR: 0.893; o segundo periódico mais citado do mundo (métricas mais recentes listadas pela editora em julho de 2026)
Tipo de artigo: Acesso aberto (Open Access)
Para examinar a diversidade de Bacillus subtilis usados na fermentação de alimentos, o estudo reuniu inicialmente 55 genomas e empregou 42 cepas submetidas a controle de qualidade e anotadas de forma consistente nas principais análises de pangenoma e genômica comparativa.
Contexto e principais descobertas
Para uma visão geral e a história por trás dessa descoberta, consulte os seguintes links:
- Press Release: Japanese “Natto” and Indian Traditional Food “Bekang” Bacteria: Genetically “Strangers” yet “Identical Twins”!?
- História de Pesquisa: A Conexão Global com o "Natto": Como uma Tigela de Feijão em Mianmar Desencadeou uma Descoberta Genômica (Springer Nature Research Communities)
A análise principal definiu 26 isolados japoneses de natto como o grupo natto em sentido estrito. Um isolado do alimento tradicional indiano bekang (Food_IND_1) ficou fora do clado natto na filogenia do genoma central, mas foi seu vizinho funcional mais próximo segundo a distância de Jaccard baseada na presença ou ausência de genes acessórios. As 27 cepas foram comparadas em conjunto como grupo natto em sentido amplo. A transferência horizontal de genes (HGT) e a retenção seletiva são explicações plausíveis, não mecanismos demonstrados diretamente. As interpretações funcionais basearam-se principalmente em análises de anotação e enriquecimento, não na fenotipagem direta de vários isolados de bekang; a comparação de bekang é um estudo de caso n=1.
Fluxo de trabalho de genômica comparativa
O fluxo de trabalho de genômica comparativa integra aquisição de dados públicos, montagem do genoma, controle de qualidade e anotação com análise do pangenoma e comparações de filogenia e conteúdo gênico.
- Preparação de dados: Leituras públicas brutas e registros genômicos foram processados por meio de montagem consistente, controle de qualidade e anotação.
- Comparação de filogenia e conteúdo gênico: A filogenia do genoma central foi combinada com agrupamento a Jaccard distância baseado na presença/ausência do gene acessório.
- Análise de diferença candidata: Synteny, redes filogenéticas e genes específicos de grupo foram examinados para comparar diferenças candidatas como indels, transposons, duplicações gênicas e truncamentos.
Escopo das Evidências e Aplicações Potenciais
As evidências identificam relações genômicas e genes candidatos. Aplicá-la ao desempenho de produção, sabor, segurança ou controle de qualidade requer fenotipagem, experimentos de fermentação, testes de reprodutibilidade e validação em ambientes de fabricação.
- Uso potencial: O fluxo de trabalho pode suportar comparações de cepas e gerar hipóteses sobre genes ou conjuntos de genes que podem estar associados a fenótipos.
- Validação necessária: Não diagnostica diretamente o desempenho da decepção, qualidade do produto ou contaminação apenas com base nos dados de sequência; é necessária validação experimental e em nível de fabricação.
Recebemos colaborações que combinem genomas de microrganismos alimentares com dados fenotípicos e de fermentação para testar o escopo válido desse fluxo de trabalho de genômica comparativa.
Resumo
Ao combinar a filogenia do genoma central com a composição dos genes acessórios, o estudo apresenta um fluxo de trabalho de genômica comparativa de alto rendimento que detecta semelhanças entre cepas filogeneticamente distintas de B. subtilis. O resultado bekang é um estudo de caso n=1, e suas hipóteses funcionais exigem validação adicional.