Высокопроизводительный конвейер для анализа геномов бактерий, используемых в производстве пищевых продуктов
Штамм Bacillus subtilis, выделенный из традиционного индийского ферментированного продукта bekang, филогенетически отличается от японских штаммов natto, но имеет схожий набор дополнительных генов. В этом исследовании также представлен эффективный конвейер сравнительной геномики для бактерий, используемых в пищевой промышленности.
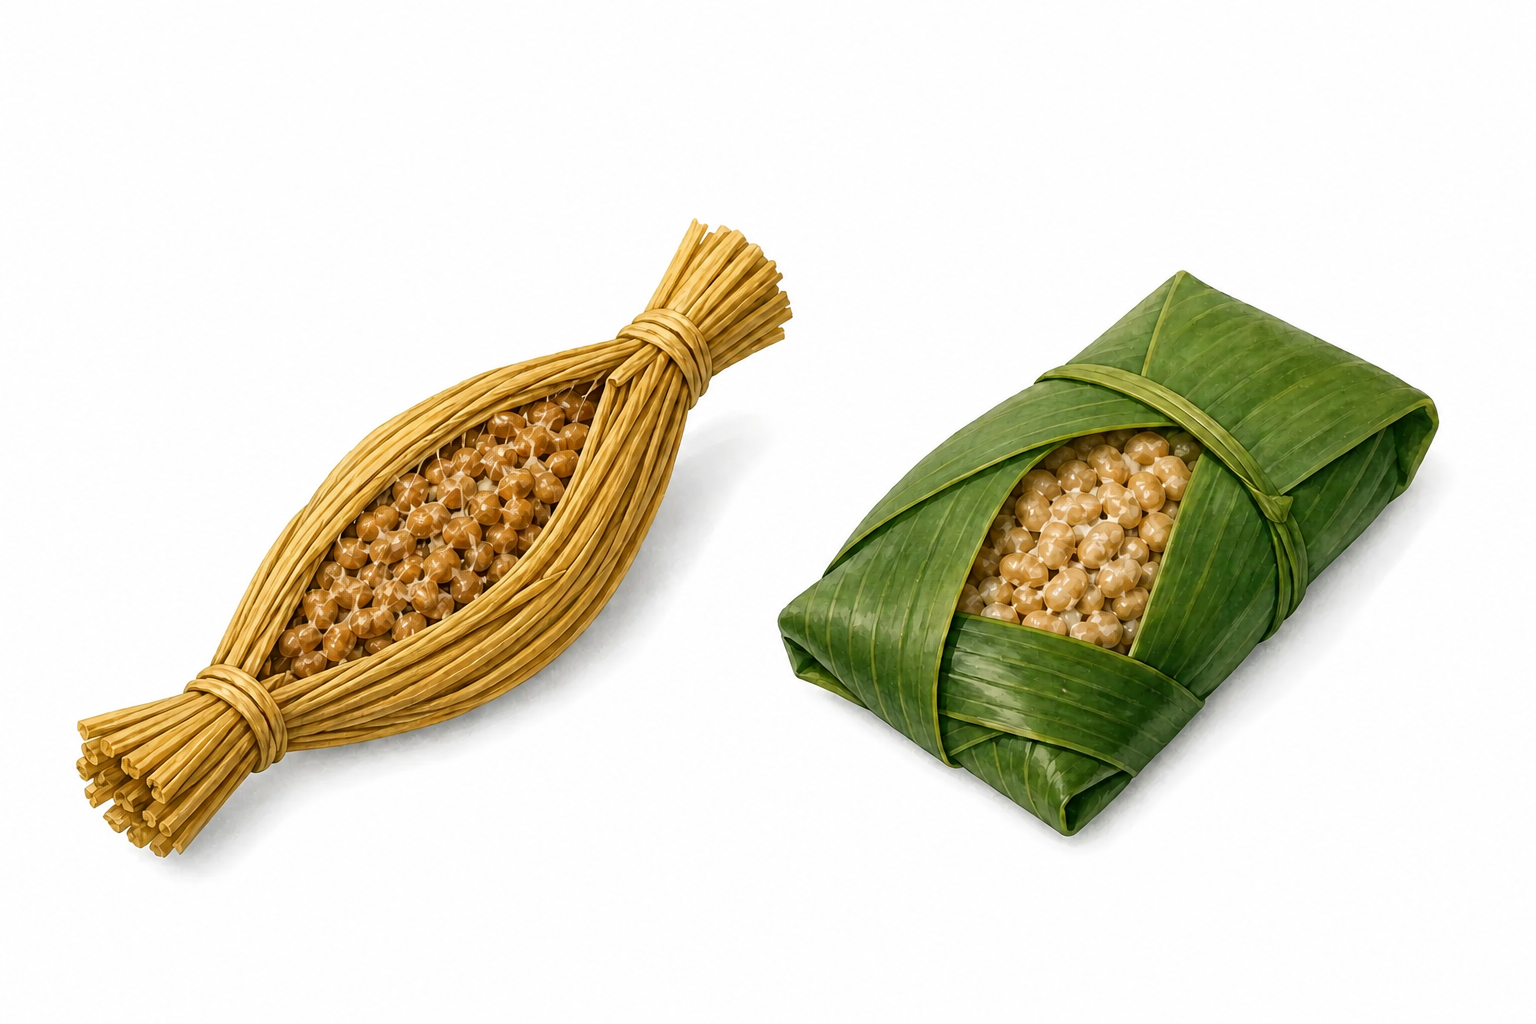
Сведения об оригинальной исследовательской статье
Авторы: Kiyohiko Seki & Yukio Nagano
Журнал: Scientific Reports
Дата публикации: December 17, 2025 (accepted November 18, 2025)
DOI: 10.1038/s41598-025-29683-y
Показатели журнала: 2025 Journal Impact Factor: 4.9; 2025 5-year Journal Impact Factor: 4.8; 2025 SNIP: 1.339; 2025 SJR: 0.893; второй по числу цитирований журнал в мире (последние показатели, опубликованные издателем по состоянию на июль 2026 года)
Тип статьи: Open Access
Для изучения разнообразия штамма Bacillus subtilis, используемого в пищевой ферментации, в исследовании первоначально было собрано 55 геномов, а для основного пангеномного и сравнительно-геномного анализа использовались 42 штамма с контролируемым качеством и последовательной аннотацией.
Предпосылки и основные результаты
Для общего обзора и истории этого открытия, пожалуйста, обратитесь к следующим ссылкам:
- Press Release: Japanese “Natto” and Indian Traditional Food “Bekang” Bacteria: Genetically “Strangers” yet “Identical Twins”!?
- История исследования: Глобальная связь с «натто»: как тарелка бобов в Мьянме послужила толчком к геномному открытию (Исследовательские сообщества Springer Nature)
Основной анализ определил 26 японских изолятов natto как группу узкого смысла natto. Один изолят из традиционного индийского блюда bekang (Food_IND_1) находился за пределами клады natto в филогении основного генома, но являлся его ближайшим функциональным соседом на расстоянии Jaccard, исходя из наличия/отсутствия дополнительных генов. Все 27 штаммов были сравнены как группа natto в широком смысле. Горизонтальный перенос генов (HGT) и селективное сохранение являются правдоподобными объяснениями, а не механизмами, непосредственно продемонстрированными здесь. Функциональные интерпретации основывались главным образом на аннотации и анализе обогащения, а не на прямом фенотипировании множества изолятов bekang; Сравнение bekang представляет собой исследование n=1.
Рабочий процесс сравнительной геномики
Рабочий процесс сравнительной геномики объединяет сбор общедоступных данных, сборку генома, контроль качества и аннотацию с анализом пангенома и сравнением филогении и содержания генов.
- Подготовка данных: Общедоступные необработанные риды и записи генома были обработаны посредством согласованной сборки, контроля качества и аннотации.
- Сравнение филогении и содержания генов: Филогения основного генома была объединена с кластеризацией по расстоянию Jaccard на основе наличия/отсутствия дополнительных генов.
- Анализ различий между кандидатами: для сравнения различий между кандидатами, таких как инсерции/делеции, транспозоны, дупликации генов и усечения, были изучены синтеня, филогенетические сети и гены, специфичные для групп.
Область доказательств и потенциальные области применения
Доказательства позволяют идентифицировать геномные взаимосвязи и гены-кандидаты. Применение их для оценки производственных показателей, вкуса, безопасности или контроля качества требует фенотипирования, экспериментов по ферментации, тестирования воспроизводимости и валидации в производственных условиях.
- Возможное применение: Данный рабочий процесс может поддерживать сравнение штаммов и генерировать гипотезы о генах или наборах генов, которые могут быть связаны с фенотипами.
- Требуется валидация: Он не позволяет напрямую диагностировать эффективность штаммов, качество продукции или загрязнение только на основе данных секвенирования; требуется экспериментальная и производственная валидация.
Мы приветствуем сотрудничество, объединяющее геномы пищевых микроорганизмов с фенотипическими данными и данными о ферментации для проверки допустимости данного рабочего процесса сравнительной геномики.
Краткое содержание
В данном исследовании, сочетающем филогению основного генома с анализом состава дополнительных генов, представлен высокопроизводительный метод сравнительной геномики, позволяющий выявлять сходства между филогенетически различными штаммами B. subtilis. Результат bekang представляет собой исследование n=1, и его функциональные гипотезы требуют дальнейшей проверки.