Хүнсний үйлдвэрлэлд ашигладаг бактерийн геномын шинжилгээний өндөр бүтээмжтэй pipeline
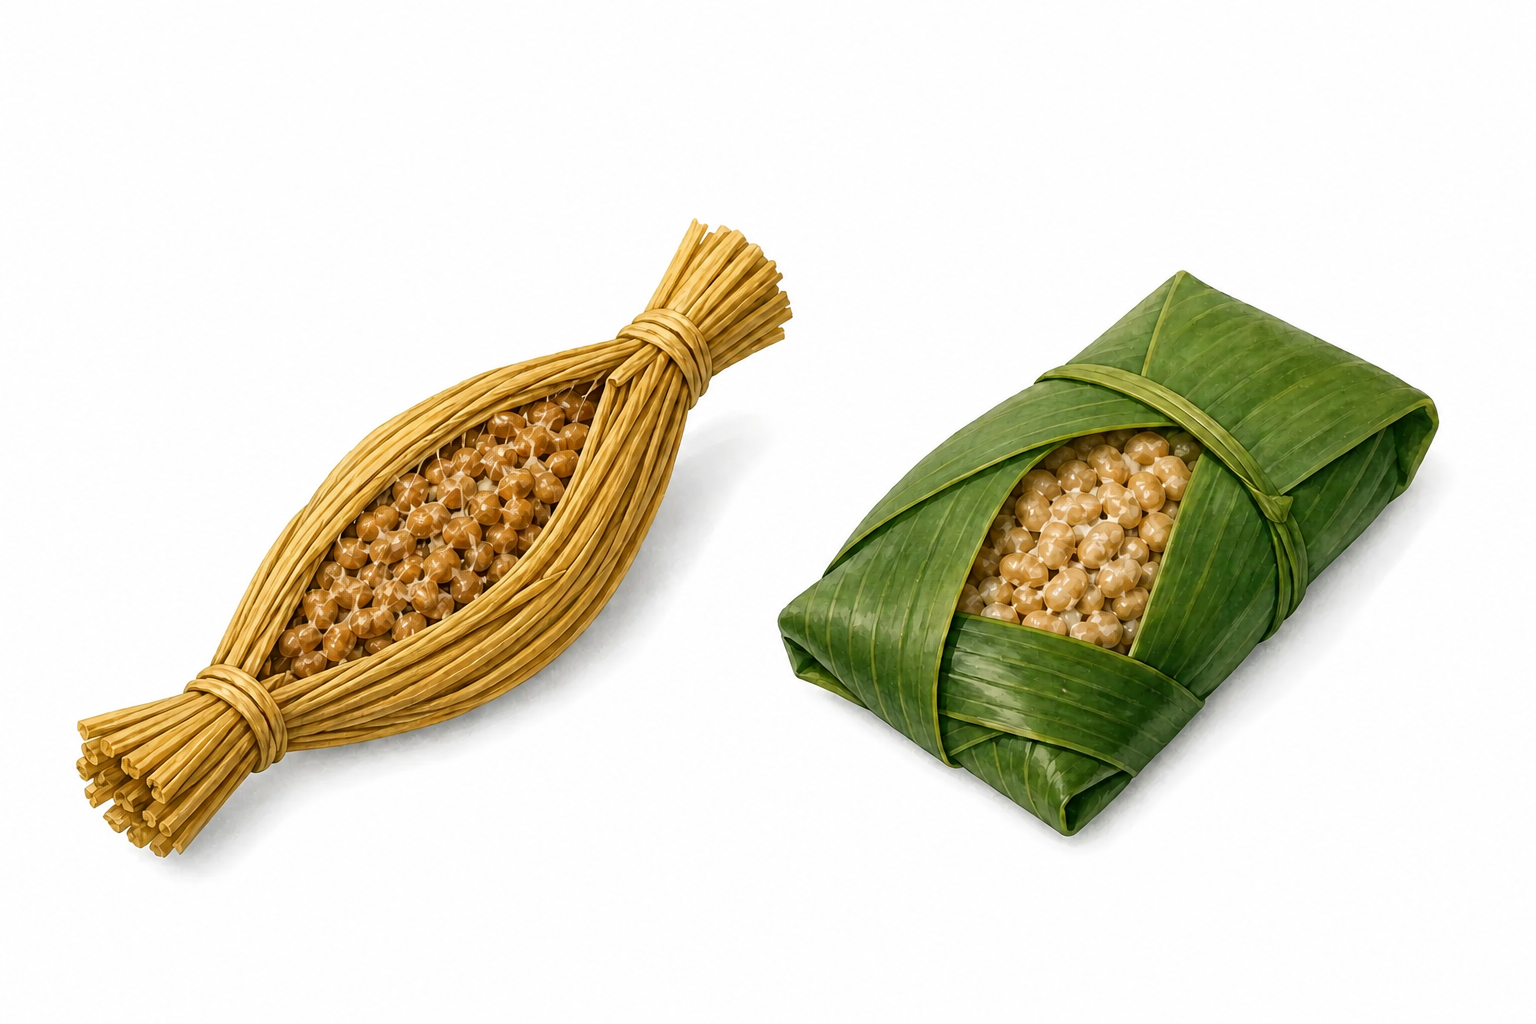
A Bacillus subtilis Энэтхэгийн уламжлалт исгэсэн хүнсний bekang нь Японы natto штаммаас филогенетикийн хувьд ялгаатай боловч туслах генүүдийн ойр холбоотой багцыг хуваалцдаг. Энэхүү судалгаа нь хүнсний үйлдвэрлэлд ашиглагддаг бактерийн үр ашигтай харьцуулсан геномикийн дамжуулалтыг танилцуулсан.
Эх судалгааны өгүүллийн мэдээлэл
Зохиогчид: Kiyohiko Seki & Yukio Nagano
Сэтгүүл: Scientific Reports
Нийтлэгдсэн: 2025 оны 12 дугаар сарын 17 (2025 оны 11 дүгээр сарын 18-нд хүлээн авсан)
DOI: 10.1038/s41598-025-29683-y
Сэтгүүлийн үзүүлэлтүүд: 2025 Journal Impact Factor: 4.9; 2025 5-year Journal Impact Factor: 4.8; 2025 SNIP: 1.339; 2025 SJR: 0.893; дэлхийн эшлэлээрээ хоёрдугаарт ордог сэтгүүл (2026 оны 7 дугаар сарын байдлаарх хэвлэн нийтлэгчийн хамгийн сүүлийн үзүүлэлтүүд)
Өгүүллийн төрөл: Нээлттэй хандалт (Open Access)
Хүнсний исгэлтэд ашигладаг Bacillus subtilis-ийн олон янз байдлыг шинжлэхдээ эхлээд 55 genome цуглуулж, гол pangenome болон comparative-genomics analysis-д quality control хийж, ижил зарчмаар annotation хийсэн 42 strain ашигласан.
Судалгааны үндэслэл ба гол үр дүн
Энэхүү нээлтийн ерөнхий тойм болон судалгааны түүхийг дараах холбоосоос үзнэ үү:
- Press Release: Japanese “Natto” and Indian Traditional Food “Bekang” Bacteria: Genetically “Strangers” yet “Identical Twins”!?
- Судалгааны түүх: The Global “Natto” Connection (Springer Nature Research Communities)
Үндсэн шинжилгээгээр Японы 26 natto isolate-ийг narrow-sense natto group гэж тодорхойлсон. Энэтхэгийн уламжлалт хүнс bekang-аас авсан нэг isolate (Food_IND_1) нь core-genome phylogeny-д natto clade-ийн гадна байрласан боловч accessory gene-ийн presence/absence-д тулгуурласан Jaccard distance-аар түүний хамгийн ойрын функциональ хөрш байв. Нийт 27 strain-ийг broad-sense natto group болгон харьцуулсан. Horizontal gene transfer (HGT) ба selective retention нь боломжит тайлбар боловч энэ судалгаанд шууд нотолсон механизм биш. Функциональ тайлбар нь олон bekang isolate-ийн шууд phenotyping-д бус, голчлон annotation ба enrichment analysis-д тулгуурласан; bekang-ийн харьцуулалт нь n=1 case study юм.
Харьцуулсан геномикийн workflow
Харьцуулсан геномикийн workflow нь public data acquisition, genome assembly, quality control, annotation-ийг pangenome analysis болон phylogeny, gene content-ийн харьцуулалттай нэгтгэдэг.
- Өгөгдөл бэлтгэх: Нийтэд нээлттэй raw reads болон genome records-ийг ижил зарчмаар assembly, quality control, annotation хийж боловсруулсан.
- Phylogeny ба gene content-ийн харьцуулалт: Core-genome phylogeny-г accessory gene-ийн presence/absence-д тулгуурласан Jaccard-distance clustering-тэй хослуулсан.
- Candidate difference analysis: Synteny, phylogenetic network, бүлэгт онцгой генүүдийг шалгаж, indel, transposon, gene duplication, truncation зэрэг боломжит ялгааг харьцуулсан.
Нотолгооны хүрээ ба боломжит хэрэглээ
Нотолгоо нь геномын хамаарал болон candidate gene-ийг тодорхойлно. Үүнийг үйлдвэрлэлийн гүйцэтгэл, амт, аюулгүй байдал эсвэл чанарын хяналтад хэрэглэхийн тулд phenotyping, fermentation experiment, reproducibility test болон үйлдвэрлэлийн орчин дахь validation шаардлагатай.
- Боломжит хэрэглээ: Workflow-ийг strain-үүдийг харьцуулах, phenotype-тэй холбоотой байж болох ген эсвэл gene set-ийн талаар таамаглал дэвшүүлэхэд ашиглаж болно.
- Validation шаардлагатай: Зөвхөн sequence data-гаар strain-ийн гүйцэтгэл, бүтээгдэхүүний чанар, бохирдлыг шууд оношлохгүй; туршилтын болон үйлдвэрлэлийн түвшний validation шаардлагатай.
Бид хүнс-микроорганизмын геномыг фенотип болон исэлдэлтийн өгөгдөлтэй хослуулан энэхүү харьцуулсан геномикийн ажлын урсгалын хүчин төгөлдөр хүрээг шалгах хамтын ажиллагааг хүлээн авч байна.
Дүгнэлт
Core-genome phylogeny-г accessory-gene composition-той хослуулснаар уг судалгаа филогенетикийн хувьд ялгаатай B. subtilis strain-үүдийн төстэй байдлыг илрүүлэх өндөр бүтээмжтэй comparative-genomics workflow-г танилцуулсан. Bekang-ийн үр дүн нь n=1 case study бөгөөд функциональ таамаглалыг цаашид баталгаажуулах шаардлагатай.